RYSTIGGO
UCB BIOPHARMA
rozanolixizumabe
Tratamento da miastenia gravis generalizada.
Apresentações.
Rystiggo® é apresentado na forma de solução injetável e acondicionado em um frasco-ampola.
Cada mL de solução injetável contém 140 mg de rozanolixizumabe.
Um frasco-ampola de 2 mL contém 280 mg de rozanolixizumabe.
Um frasco-ampola de 3 mL contém 420 mg de rozanolixizumabe.
Rozanolixizumabe é um anticorpo monoclonal recombinante e humanizado anti-receptor Fc neonatal (FcRn) imunoglobulina G 4P (IgG4P) produzido em ovário de hamster chinês (CHO) por tecnologia de DNA recombinante.
VIA SUBCUTÂNEA
USO ADULTO ACIMA DE 18 ANOS
Composição.
Cada frasco-ampola de RYSTIGGO® contém 140 mg/mL de rozanolixizumabe.
Excipientes: histidina, cloridrato de histidina monoidratado, prolina, polissorbato 80 e água para injetáveis.
Informações técnicas.
1. INDICAÇÕES
Rystiggo® é indicado como um complemento à terapia padrão para o tratamento de Miastenia Gravis generalizada (MGg) em pacientes adultos que são positivos para anticorpos anti-receptor de acetilcolina (AChR) ou anti-tirosina quinase específica do músculo (MuSK).
2. RESULTADOS DE EFICÁCIA
Eficácia e segurança clínicas
A segurança e eficácia de rozanolixizumabe foram avaliadas em pacientes com MGg no estudo pivotal MG0003 de fase 3. A segurança, tolerabilidade e eficácia de longo prazo de rozanolixizumabe foram avaliadas em 2 estudos de extensão aberta (OLE) de fase 3, com 1 OLE (MG0007) administrando rozanolixizumabe como ciclos de tratamento de 6 semanas com base nas necessidades clínicas.
Estudo MG0003
O estudo MG0003 avaliou 200 pacientes por até 18 semanas, onde os pacientes foram randomizados para receber doses escalonadas de peso de rozanolixizumabe equivalentes a aproximadamente 7 mg/kg (correspondendo à dose recomendada) ou uma dose maior, ou placebo. O tratamento consistiu em 1 dose por semana por um período de 6 semanas seguido por um período de observação de 8 semanas.
Neste estudo, os pacientes tiveram que atender aos seguintes critérios principais na triagem:
- ter pelo menos 18 anos de idade e pesar pelo menos 35 kg
- diagnóstico de MGg e apresentar autoanticorpos contra AChR ou MuSK
- Myasthenia Gravis Foundation of America (Fundação Miastenia Gravis da América - MGFA) de Classe II a IVa,
- Pontuação MG-Atividades da Vida Diária (MG-ADL, uma medida de resultado relatado pelo paciente [PRO]) de pelo menos 3 (com ≥ 3 pontos de sintomas não oculares)
- Pontuação de Miastenia Gravis Quantitativa (QMG) de pelo menos 11
- se estivesse em terapia para MGg, deveria ser mantido estável antes do início do estudo e durante o período do estudo (exceto para inibidores da colinesterase)
- considerado para tratamento adicional, como Imunoglobulina Intravenosa (IgIV) e/ou plasmaferese (PLEX)
Os pacientes não foram autorizados a participar do estudo se tivessem:
- um nível sérico total de IgG ≤ 5,5 g/L ou uma contagem absoluta de neutrófilos < 1 500 células/mm3
- infecção ativa clinicamente relevante ou infecções graves, infecções micobacterianas, hepatite B, hepatite C, infecções por HIV
- foi tratado com PLEX, (IgIV) 1 mês antes de iniciar o tratamento
- anticorpos monoclonais 3 a 6 meses antes de iniciar o tratamento
O desfecho primário de eficácia foi a mudança da linha basal para o dia 43 na pontuação MG ADL. Os desfechos secundários de eficácia incluíram uma mudança da linha basal para o dia 43 na pontuação MG-C (Composto de Miastenia Gravis) e na pontuação QMG. A resposta neste estudo foi definida como uma melhora de pelo menos 2,0 pontos na MG-ADL no dia 43 em comparação com a linha basal do ciclo de tratamento.
Em geral, os dados demográficos dos pacientes e as características basais da doença foram equilibrados entre os grupos de tratamento. A maioria dos pacientes era do sexo feminino (60,5%), com menos de 65 anos de idade (75,5%), eram predominantemente brancos (68,0%) ou asiáticos (10,5%) e apresentavam MGg classe II ou III da MGFA (96,0%). A idade média no diagnóstico da MG foi de 44 anos, e o tempo mediano desde o diagnóstico foi de 5,8 anos. Houve uma proporção menor de pacientes do sexo masculino no grupo placebo (29,9%) do que no grupo com dose de rozanolixizumabe ~7 mg/kg (40,9%). A distribuição de autoanticorpos entre os pacientes do MG0003 foi de 10,5% anti- MuSK positivo, 89,5% anti -AChR positivo. No geral, 95,5% dos pacientes estavam recebendo pelo menos um medicamento para o tratamento de MG durante a linha basal que continuou durante o estudo, incluindo 85,5% recebendo inibidores da acetilcolinesterase, bem como 64,0% recebendo corticosteroides, 50,0% recebendo imunossupressores e 35,5% recebendo corticosteroides e imunossupressores em doses estáveis.
Nos grupos rozanolixizumabe e placebo, a pontuação média total do MG-ADL foi de 8,0, e a pontuação média total do QMG foi de 15,0.
Os resultados para os desfechos primários e secundários de eficácia são fornecidos na Tabela 1 abaixo. No total, 71,9% e 31,3% dos pacientes nos grupos rozanolixizumabe e placebo, respectivamente, atenderam aos critérios de resposta ao MG-ADL.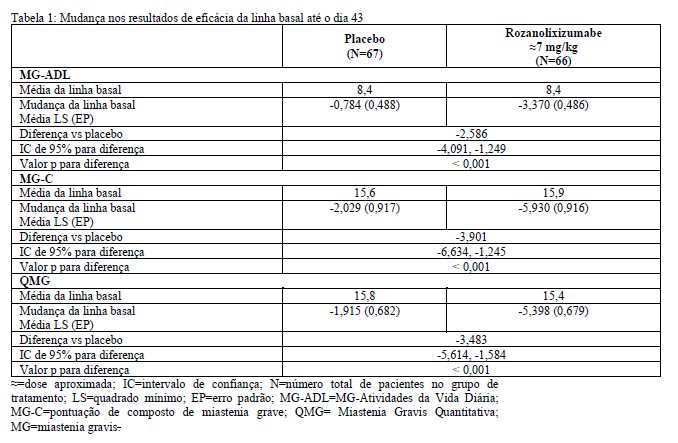
Para os pacientes MuSK + que receberam rozanolixizumabe ≈7 mg/kg e tinham dados disponíveis no dia 43 (n=5), os resultados foram consistentes com o grupo geral.
Nenhum paciente tratado com rozanolixizumabe e 3 pacientes tratados com placebo receberam terapia de resgate durante o período de tratamento. Durante o curso do período de observação, entre os pacientes tratados com ≈7 mg/kg, um paciente recebeu terapia de resgate e 19 pacientes passaram mais cedo para o estudo de extensão aberta para receber tratamento com rozanolixizumabe.
No estudo OLE MG0007, foi observada melhora clínica consistente após a administração de ciclos subsequentes de rozanolixizumabe.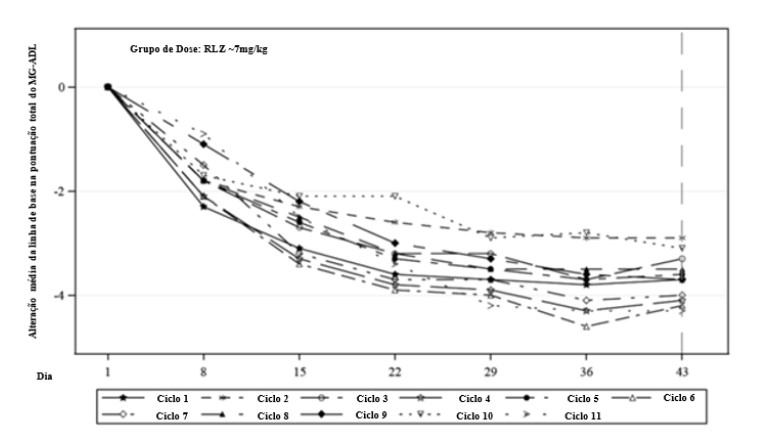
Referências:
1. Protocol MG0003 Study: Phase 3, Randomized, Double-Blind, Placebo Controlled Study Evaluating Efficacy and Safety of Rozanolixizumab in Adult Patients with Generalized Myasthenia Gravis
2. Protocol MG0003 Study: A Phase 3, Randomized, Double-Blind, Placebo Controlled Study Evaluating Efficacy and Safety of Rozanolixizumab in Adult Patients with Generalized Myasthenia Gravis
3. Clinical Study Report - MG0003: A Phase 3, Randomized, Double-Blind, Placebo Controlled Study Evaluating Efficacy and Safety of Rozanolixizumab in Adult Patients with Generalized Myasthenia Gravis. See sections
3.1, 4.1, 4.2, 7.4, 7.1.1 8.1.1, 8.2, 8.3.2, 8.3.3, 8.3.4, 8.3.2.4, 8.3.1
4. Clinical Study Report - MG0007: An Open-label Extension Study to Evaluate Rozanolixizumab in Study Participants with Generalized Myasthenia Gravis
5. Integrated Statistical Analysis Plan(ISAP) Amendment 1- Rozanolxizuab
6. Integrated Summary of Efficacy. See Table 3.1.1.1, 3.2.1.1, 3.3.1.1, 3.4.1.1, 3.5.1.1, 3.6.1.1, 3.7.2.2, 3.7.1.1, 3.8.1.1, 3.9.1.1, 4.7.1.1, 3.12.3, 3.12.4.1, 3.12.4.2, 3.12.4.3 and Figure:2.1.1, 3.1.2
3. CARACTERÍSTICAS FARMACOLÓGICAS
Propriedades farmacodinâmicas
Grupo farmacoterapêutico: Imunossupressores, inibidores do receptor Fc neonatal (FcRn), código ATC: L04AL02
Mecanismo de ação
Rozanolixizumabe é um anticorpo monoclonal IgG4 humanizado que diminui a concentração sérica de IgG ao inibir a ligação de IgG ao FcRn, um receptor que, em condições fisiológicas, protege a IgG da degradação intracelular e recicla a IgG de volta para a superfície celular.
Pelo mesmo mecanismo, rozanolixizumabe diminui a concentração de autoanticorpos IgG patogênicos associados com MGg. Dados clínicos com rozanolixizumabe não identificaram nenhum impacto clinicamente relevante nos níveis de albumina, que se liga a um local diferente no FcRn.
Efeitos farmacodinâmicos
Em um estudo duplo-cego controlado por placebo em pacientes com MGg, a administração subcutânea semanal de rozanolixizumabe na dose recomendada resultou em uma redução rápida e sustentada nas concentrações séricas totais de IgG, com redução significativa de IgG de 45% em comparação com a linha basal em 1 semana, e uma redução máxima de 73% em cerca de 3 semanas. Após interromper a administração, as concentrações de IgG se recuperaram em direção aos níveis da linha basal em aproximadamente 8 semanas. Alterações semelhantes foram observadas durante os ciclos subsequentes do estudo.
A redução da IgG total pelo rozanolixizumabe em pacientes positivos para anticorpos neutralizantes não foi diferente dos pacientes negativos para anticorpos antidrogas.
Propriedades farmacocinéticas (PK)
Absorção
Após administração subcutânea de rozanolixizumabe, os níveis plasmáticos máximos são atingidos após aproximadamente 2 dias. A biodisponibilidade absoluta de rozanolixizumabe após administração subcutânea foi de cerca de 70%, conforme estimado pela análise farmacocinética populacional.
Distribuição
O volume aparente de distribuição do rozanolixizumabe é de aproximadamente 7L, estimado pela análise farmacocinética populacional.
Biotransformação
Espera-se que rozanolixizumabe seja degradado em pequenos peptídeos e aminoácidos por meio de vias catabólicas de maneira semelhante à IgG endógena.
Eliminação
A depuração linear aparente para a substância ativa livre é de aproximadamente 0,9 L/dia. A meia-vida de rozanolixizumabe é dependente da concentração e não pode ser calculada. As concentrações plasmáticas de rozanolixizumabe são indetectáveis dentro de uma semana após a dosagem.
Linearidade/não linearidade
Rozanolixizumabe exibiu farmacocinética não linear típica para um anticorpo monoclonal que sofre disposição de fármaco mediada por alvo. No estado estacionário, as concentrações plasmáticas máximas e a área sob a curva de concentração-tempo (AUC) foram previstas como 3 vezes e 4 vezes maiores em doses escalonadas por peso de ≈10 mg/kg em comparação a ≈7 mg/kg, respectivamente.
Populações especiais
Idade, sexo ou raça
Uma análise farmacocinética populacional não revelou um impacto clinicamente significativo da idade, sexo ou raça na farmacocinética de rozanolixizumabe.
Insuficiência renal ou hepática
Nenhum estudo dedicado foi conduzido em pacientes com insuficiência renal ou hepática. No entanto, não se espera que a insuficiência renal ou hepática afete a farmacocinética de rozanolixizumabe. Com base em uma análise farmacocinética populacional, a função renal (taxa de filtração glomerular estimada [eGFR] 38-161 ml/min/1,73 m2) ou testes bioquímicos e de função hepática (alanina transaminase [ALT], aspartato transaminase [AST], fosfatase alcalina e bilirrubina) não tiveram efeito clinicamente significativo na depuração linear aparente de rozanolixizumabe.
Imunogenicidade
O desenvolvimento de anticorpos neutralizantes foi associado a uma redução de 24% na exposição plasmática geral de rozanolixizumabe. Não houve impacto aparente da imunogenicidade na eficácia e segurança.
Dados de segurança pré-clínicos
Dados não clínicos não revelam nenhum risco especial para humanos com base em estudos convencionais de toxicidade de dose repetida (incluindo farmacologia de segurança e desfechos de fertilidade) e toxicidade para reprodução e desenvolvimento. A administração em macacos cynomolgus e rhesus resultou na redução esperada em IgG. A vacinação durante a fase de tratamento provocou níveis normais de IgM e uma baixa resposta de IgG devido à degradação acelerada de IgG. No entanto, a vacinação de reforço após a depuração de rozanolixizumabe resultou em resposta normal de IgM e IgG.
O potencial mutagênico de rozanolixizumabe não foi avaliado; no entanto, não se espera que anticorpos monoclonais alterem o DNA ou os cromossomos.
Não foram realizados estudos de carcinogenicidade com rozanolixizumabe.
Nenhuma alteração relacionada ao tratamento foi observada nos órgãos reprodutivos masculinos e femininos ou nos parâmetros de fertilidade masculina e feminina de animais sexualmente maduros no estudo de toxicidade de dose repetida de 26 semanas.
Rozanolixizumabe não teve efeitos no desenvolvimento embriofetal e pós-natal. Os descendentes de mães tratadas apresentaram níveis muito baixos de IgG ao nascer, como esperado pela farmacologia. O nível de IgG recuperou para valores de controle ou maiores em 60 dias. Não houve impacto no número de células imunes, arquitetura de órgãos linfoides e função imune dos filhotes de mães tratadas, conforme avaliado por um ensaio de Resposta de Anticorpo Dependente de Células T (TDAR).
4. CONTRAINDICAÇÕES
Hipersensibilidade à substância ativa ou a qualquer excipiente.
5. ADVERTÊNCIAS E PRECAUÇÕES
Crise miastênica
O tratamento com rozanolixizumabe em pacientes com crise miastênica iminente ou manifesta não foi estudado. A sequência de início da terapia entre terapias estabelecidas para crise de MG e rozanolixizumabe, e suas potenciais interações, devem ser consideradas.
Meningite asséptica
Meningite asséptica (meningite asséptica induzida por medicamentos) foi relatada após tratamento com rozanolixizumabe. Se ocorrerem sintomas consistentes com meningite asséptica (dor de cabeça, pirexia, rigidez do pescoço, náusea, vômito), o diagnóstico e o tratamento devem ser iniciados conforme o padrão de tratamento.
Infecções
Como rozanolixizumabe causa redução transitória nos níveis de IgG, o risco de infecções pode aumentar. Infecções do trato respiratório superior e infecções por Herpes simplex foram observadas com uma dose mais alta de rozanolixizumabe. No geral, em estudos de fase 3 em MG, infecções foram relatadas em 45,2% de todos os pacientes tratados com rozanolixizumabe. Nenhum aumento na incidência de infecções foi observado de ciclo para ciclo. Infecções graves foram relatadas em 4,3% dos pacientes.
O tratamento com rozanolixizumabe não deve ser iniciado em pacientes com uma infecção ativa clinicamente importante até que a infecção seja resolvida ou adequadamente tratada. Durante o tratamento com rozanolixizumabe, os sinais e sintomas clínicos das infecções devem ser monitorados. Se ocorrer uma infecção ativa clinicamente importante, deve-se considerar a suspensão do rozanolixizumabe até que a infecção seja resolvida.
Hipersensibilidade
Podem ocorrer reações à infusão, como erupção cutânea ou angioedema. No ensaio clínico, estas foram leves a moderadas. Os pacientes devem ser monitorados durante o tratamento com rozanolixizumabe e por 15 minutos após a conclusão da administração para sinais e sintomas clínicos de reações de hipersensibilidade. Se ocorrer uma reação de hipersensibilidade durante a administração, a infusão de rozanolixizumabe deve ser descontinuada e medidas apropriadas devem ser iniciadas, se necessário. Uma vez resolvida, a administração pode ser retomada.
Vacinação
A imunização com vacinas durante a terapia com rozanolixizumabe não foi estudada. A segurança da imunização com vacinas vivas ou vivas atenuadas e a resposta à imunização com vacinas são desconhecidas. Todas as vacinas devem ser administradas de acordo com as diretrizes de imunização e pelo menos 4 semanas antes do início do tratamento. Para pacientes em tratamento, a vacinação com vacinas vivas ou vivas atenuadas não é recomendada. Para todas as outras vacinas, elas devem ocorrer pelo menos 2 semanas após a última infusão de um ciclo de tratamento e 4 semanas antes de iniciar o próximo ciclo.
Imunogenicidade
Nos dados de tratamento cíclico agrupados do programa de fase 3, após 1 ciclo de tratamento de 6 doses semanais de rozanolixizumabe, 27,1% (42/155) dos pacientes desenvolveram anticorpos antidrogas e 10,3% (16/155) apresentaram anticorpos que foram classificados como neutralizantes. Ao reiniciar a terapia, a proporção de pacientes que desenvolveram anticorpos antidrogas e anticorpos neutralizantes aumentou para 65% (13/20) e 50% (10/20), respectivamente, após 5 ciclos de tratamento. O desenvolvimento de anticorpos neutralizantes foi associado a uma redução de 24% na exposição plasmática geral de rozanolixizumabe. Não houve impacto aparente da imunogenicidade na eficácia e segurança.
Excipientes
Este medicamento contém 29 mg de prolina em cada mL.
O uso em pacientes que sofrem de hiperprolinemia deve ser restrito aos casos em que não há tratamento alternativo disponível.
Este medicamento contém 0,3 mg de polissorbato 80 em cada mL. Polissorbatos podem causar reações alérgicas.
Fertilidade, gravidez e lactação
Gravidez
Há uma quantidade limitada de dados sobre o uso de rozanolixizumabe em mulheres grávidas. Em estudos com animais, a prole de mães tratadas apresentou níveis muito baixos de IgG ao nascer, conforme esperado pelo modo de ação farmacológico do rozanolixizumabe. No entanto, estudos com animais não indicam efeitos nocivos diretos ou indiretos com relação à gravidez, desenvolvimento embrionário/fetal, parto ou desenvolvimento pós-natal. O tratamento de mulheres grávidas com rozanolixizumabe deve ser considerado apenas se o benefício clínico superar os riscos.
Como se espera que rozanolixizumabe reduza os níveis de anticorpos maternos e também iniba a transferência de anticorpos maternos para o feto, é antecipada a redução da proteção passiva para o recém-nascido. Portanto, os riscos e benefícios da administração de vacinas vivas/vivas atenuadas a bebês expostos a rozanolixizumabe no útero devem ser considerados.
Este medicamento não deve ser utilizado por mulheres grávidas sem orientação médica ou do cirurgião-dentista.
Amamentação
Não se sabe se rozanolixizumabe é excretado no leite humano. Sabe-se que a IgG materna é excretada no leite materno durante os primeiros dias após o nascimento, o que diminui para baixas concentrações logo depois; consequentemente, um risco para bebês amamentados não pode ser excluído durante esse curto período. Depois, o uso de rozanolixizumabe pode ser considerado durante a amamentação somente se o benefício clínico superar os riscos.
Uso criterioso no aleitamento ou na doação de leite humano. O uso deste medicamento no período da lactação depende da avaliação e acompanhamento do seu médico ou cirurgião-dentista.
Fertilidade
O efeito de rozanolixizumabe na fertilidade humana não é conhecido. Estudos em animais não indicam efeitos nocivos em relação à fertilidade.
Efeitos sobre a capacidade de dirigir e operar máquinas
Rozanolixizumabe não tem influência ou tem influência insignificante sobre a capacidade de dirigir e usar máquinas.
6. INTERAÇÕES MEDICAMENTOSAS
Não foram realizados estudos de interação.
Como rozanolixizumabe interfere no mecanismo de reciclagem de FcRn da imunoglobulina G (IgG), espera-se que as concentrações séricas de medicamentos à base de IgG (por exemplo, anticorpos monoclonais e imunoglobulina intravenosa [(IgIV) ]) e proteínas de fusão Fc-peptídeo sejam diminuídas se administradas concomitantemente ou dentro de 2 semanas após a administração de rozanolixizumabe. É recomendado iniciar esses tratamentos 2 semanas após a administração de rozanolixizumabe e monitorar a eficácia atenuada desses medicamentos quando administrados concomitantemente.
O tratamento com imunoglobulinas intravenosas ou subcutâneas, PLEX (plasmaférese) e imunoadsorção pode reduzir os níveis circulantes de rozanolixizumabe.
A vacinação durante o tratamento com rozanolixizumabe não foi estudada e a resposta a qualquer vacina é desconhecida. Como rozanolixizumabe causa uma redução nos níveis de IgG, a vacinação com vacinas vivas atenuadas ou vivas não é recomendada durante o tratamento com rozanolixizumabe.
7. CUIDADOS DE ARMAZENAMENTO DO MEDICAMENTO
Armazenar em geladeira (de 2°C a 8°C). Não congelar.
Mantenha o frasco-ampola na embalagem original do produto para proteger da luz.
O produto deve ser usado imediatamente. Se não for usado imediatamente, os tempos e condições de armazenamento em uso são de responsabilidade do paciente.
Este medicamento tem 20 meses de validade a partir da data de fabricação.
Número de lote e datas de fabricação e validade: vide embalagem.
Não use medicamento com o prazo de validade vencido. Guarde-o em sua embalagem original.
Rystiggo® apresenta-se como uma solução incolor a amarelo-amarronzado claro, transparente a levemente opalescente (branco perolado) com pH 5,6.
Rystiggo® tem uma osmolalidade de 309 - 371 mOsmol/kg.
Antes de usar, observe o aspecto do medicamento.
Todo medicamento deve ser mantido fora da visão e do alcance das crianças.
8. POSOLOGIA E MODO DE USAR
O tratamento deve ser iniciado e supervisionado por profissionais de saúde especialistas com experiência no tratamento de pacientes com distúrbios neuromusculares ou neuroinflamatórios.
Posologia
Um ciclo de tratamento consiste em 1 dose por semana durante 6 semanas.
A tabela a seguir indica a dose semanal total recomendada de rozanolixizumabe de acordo com o peso corporal do paciente. Um ou mais frascos podem ser necessários para atingir o volume apropriado a ser administrado, dependendo da disponibilidade do tamanho do frasco.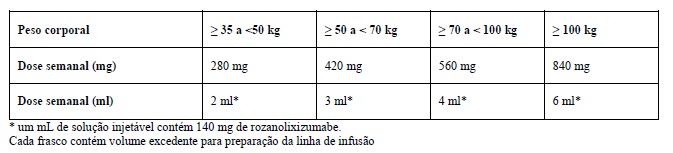
Os ciclos de tratamento subsequentes devem ser administrados de acordo com a avaliação clínica. A frequência dos ciclos de tratamento pode variar de acordo com o paciente. No programa de desenvolvimento clínico, a maioria dos pacientes teve intervalos livres de tratamento de 4 a 13 semanas entre os ciclos. De ciclo para ciclo, aproximadamente 10% dos pacientes tiveram um intervalo livre de tratamento menor que 4 semanas.
Se uma infusão programada for perdida, rozanolixizumabe pode ser administrado até 4 dias após o período inicialmente (ou previamente) programado. Depois disso, o esquema de dosagem original deve ser retomado até que o ciclo de tratamento seja concluído.
Intervalos entre ciclos
A segurança de iniciar ciclos subsequentes em menos de 4 semanas após a última infusão não foi estabelecida
Populações especiais
Idoso
Não é necessário ajuste de dose.
Insuficiência renal
Dados limitados de segurança e eficácia estão disponíveis em pacientes com insuficiência renal leve a moderada (eGFR > 45 mL/min/1,73 m2).
Não há dados disponíveis em pacientes com insuficiência renal grave.
Nenhum ajuste de dose é considerado necessário, pois é improvável que a farmacocinética do rozanolixizumabe seja afetada pela insuficiência renal.
Insuficiência hepática
Não há dados disponíveis em pacientes com insuficiência hepática.
Nenhum ajuste de dose é considerado necessário, pois é improvável que a farmacocinética do rozanolixizumabe seja afetada pela insuficiência hepática.
População pediátrica
A segurança e eficácia do rozanolixizumabe em crianças e adolescentes com menos de 18 anos não foram estabelecidas.
Não há dados disponíveis.
Modo de administração
Para uso subcutâneo.
Recomenda-se que rozanolixizumabe seja administrado por via subcutânea, de preferência na parte inferior direita ou inferior esquerda do abdômen, abaixo do umbigo. As infusões não devem ser administradas em áreas onde a pele é sensível, eritematosa ou endurecida.
Durante a administração do primeiro ciclo de tratamento e a administração da primeira dose do segundo ciclo de tratamento de rozanolixizumabe, o tratamento adequado para reações relacionadas à injeção e hipersensibilidade relatadas deve estar prontamente disponível.
Rystiggo® pode ser administrado usando:
- Uma bomba de infusão (também conhecida como bomba de seringa), ou
- Por pressão manual com uma seringa
Rystiggo® pode ser auto-administrado ou administrado por um cuidador, seguindo as instruções de uso após o treino adequado por um profissional de saúde sobre como administrar infusões subcutâneas.
Infusão com uma bomba
Devem ser utilizadas bombas de infusão, seringas e conjuntos de infusão adequados para a administração subcutânea de medicamentos.
Se não estiver utilizando uma bomba programável, o volume da seringa deve ser ajustado à dose recomendada antes da administração.
A administração de rozanolixizumabe usando uma bomba de infusão deve ser realizada a uma taxa de fluxo constante de até 20 mL/h.
Infusão manual com seringa
Devem ser utilizados seringas e conjuntos de infusão adequados para a administração subcutânea de medicamentos.
O volume na seringa deve ser ajustado à dose recomendada antes da administração.
A administração de rozanolixizumabe usando uma seringa deve ser realizada a uma taxa de fluxo que seja confortável para o paciente. Nos estudos clínicos, os tempos de infusão por pressão manual variaram de 1 a 30 minutos com um tempo médio de infusão de 5 minutos por paciente. Este intervalo de tempos de infusão pode servir de guia ao treinar o paciente ou o cuidador.
Instruções de uso
Antes de administrar Rystiggo®, as instruções de uso devem ser lidas cuidadosamente:
Instruções comuns para infusão com uma bomba e aplicação manual
- Deixe os frascos-ampola atingirem a temperatura ambiente. Isso pode levar no mínimo 30 minutos até 120 minutos. Não use dispositivos de aquecimento.
- Verifique cada frasco-ampola antes de usar:
a) Data de validade: não utilizar após a data de validade.
b) Cor: a solução deve ser incolor a amarelo-amarronzado claro, transparente a levemente opalescente. Não use o frasco-ampola se o líquido parecer turvo, contiver partículas estranhas ou tiver mudado de cor.
c) Tampa: não utilize se a tampa protetora do frasco-ampola estiver faltando ou com defeito.
- Colete todos os itens para a infusão. Além dos frascos-ampola, tenha em mãos também os seguintes materiais (não são fornecidos juntamente com Rystiggo®): seringa (de 5 - 10mL, dependendo da dose prescrita), agulhas para seringa (transferência e infusão) ou adaptador de frascos ventilados, álcool para limpeza, conjunto de infusão, tigela ou toalha de papel, fita adesiva ou curativo transparente, bomba de infusão (se aplicável) e recipiente para descarte de objetos pérfuro-cortantes.
- A fim de evitar possíveis interrupções na administração de Rystiggo®, os seguintes critérios devem ser respeitados:
- Recomenda-se a administração utilizando um conjunto de infusão com agulha de calibre 26 ou com um diâmetro maior, e que esteja conectado a um equipo de comprimento igual ou inferior a 61 cm (tipo Scalp)
- Utilize técnica asséptica ao preparar e administrar este produto.
- Use agulhas de transferência com calibre 18 ou com um diâmetro maior para preencher a seringa.
- Extraia todo o conteúdo do frasco-ampola para dentro da seringa. Uma pequena quantidade permanecerá no frasco e deve ser descartada.
- Para vários frascos-ampola, use uma agulha nova e repita os passos anteriores.
- Retire a agulha da seringa e conecte o conjunto de infusão à seringa.
- Cada frasco-ampola contém volume excedente (para permitir a preparação da linha de infusão); portanto, pré-ajuste a bomba para administrar o volume prescrito ou ajuste o volume a ser administrado expelindo qualquer volume excedente.
- Administrar imediatamente após preparar o conjunto de infusão.
- Escolha uma área de infusão: parte inferior direita ou inferior esquerda do abdômen, abaixo do umbigo. Nunca infunda em áreas onde a pele esteja sensível, machucada, vermelha ou dura. Evite infundir em cicatrizes ou estrias.
- Limpe o local da infusão usando um lenço umedecido com álcool. Deixe secar.
- Insira a agulha do conjunto de infusão no tecido subcutâneo.
- Se necessário, utilize fita ou curativo para segurar a agulha no lugar.
- Quando a infusão estiver concluída, não lave a linha de infusão, pois o volume de infusão foi ajustado levando em consideração as perdas na linha.
Quando Rystiggo® é administrado através de uma bomba de infusão
- Os limites do alarme de obstrução da bomba de seringa têm de ser definidos para a definição máxima, se aplicável.
- Siga as instruções fornecidas com a bomba de infusão para preparar a bomba e preparar a linha de infusão.
9. REAÇÕES ADVERSAS
Resumo do perfil de segurança
As reações adversas mais comumente relatadas foram cefaleia (48,4%), diarreia (25,0%) e pirexia (12,5%).
Lista tabulada de reações adversas
As reações adversas de estudos clínicos em MG estão listadas na Tabela 2 abaixo, classificadas pelo MedDRA (Classe de Sistema de Órgãos (SOC)). Dentro de cada SOC, as reações adversas são classificadas por frequência, com as reações mais frequentes primeiro.
As categorias de frequência são definidas da seguinte forma: Muito comum (≥ 1/10); Comum (≥ 1/100 a < 1/10); Pouco comum (≥ 1/1 000 a < 1/100); Raro (≥ 1/10 000 a < 1/1 000); Muito raro ( < 1/10 000), desconhecido (não pode ser estimado a partir dos dados disponíveis).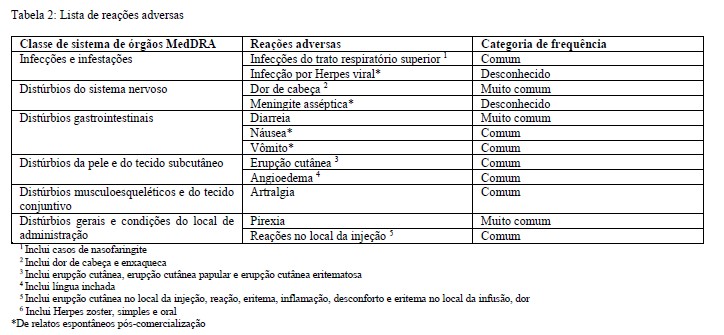
Descrição de reações adversas selecionadas
Dor de cabeça
No estudo MG0003, a dor de cabeça foi a reação mais comum relatada em 31 (48,4%) e 13 (19,4%) dos pacientes tratados com rozanolixizumabe e placebo, respectivamente. A dor de cabeça ocorreu mais frequentemente após a primeira infusão de rozanolixizumabe e dentro de 1 a 4 dias após a infusão. Exceto por 1 (1,6%) dor de cabeça grave, todas as dores de cabeça foram leves (28,1% [n=18]) ou moderadas (18,8% [n=12]) e não houve aumento nas incidências de dor de cabeça com tratamento cíclico repetido.
Relato de suspeitas de reações adversas
Relatar suspeitas de reações adversas após a autorização do medicamento é importante, uma vez que permite o monitoramento contínuo do equilíbrio benefício/risco do medicamento.
No caso de eventos adversos, notifique por meio do VigiMed System disponível no portal da Anvisa.
Atenção: Este produto é um medicamento novo e, enquanto pesquisas indicaram a eficácia e segurança aceitável, mesmo se indicado e utilizado corretamente, pode haver eventos adversos imprevisíveis ou desconhecidos. Se isso ocorrer, notifique os eventos adversos por meio do VigiMed System disponível no portal da Anvisa.
10. SUPERDOSE
Não há dados sobre sintomas associados a superdose. Dose subcutânea única de até 20 mg/kg (2 162 mg) e doses subcutâneas semanais de ≈10 mg/kg (1 120 mg) por até 52 semanas foram administradas por protocolo em estudos clínicos sem toxicidade limitante de dose.
Em caso de superdosee, recomenda-se que os pacientes sejam monitorados de perto para quaisquer reações adversas e que medidas de suporte apropriadas sejam instituídas imediatamente.
Em caso de intoxicação, ligue para 0800 722 6001 se precisar de mais orientações.
Dizeres legais.
Registro: 1.2361.0098
VENDA SOB PRESCRIÇÃO